

中山大学Nature Chemistry,破解60年合成难题!
 2026-11-19
 4883
特别说明:本文由米测MeLab技术中心原创撰写,旨在分享相关科研知识,如涉及版权请联系删除。
研究背景
将五元环嵌入六元碳网会引入应变,形成非平面的曲面π体系,碗烯自1966年合成以来一直是其原型。但碗烯、富勒烯、碳纳米管端帽等经典体系的五元环均为中性、非芳香乃至反芳香,如何在全共轭sp2碳网中装入真正芳香的Cp−环,六十年来未能实现。
关键问题
目前,把阴离子Cp−环嵌入全共轭sp2碳网络主要存在以下两方面困难:
1、碗烯类五元环始终呈反芳香,无法充当芳香Cp−单元
碗烯的键长模式更接近[5]径向烯,中心键长于辐条键,计算给出五元环NICS(0)为8.1的反芳香特征,与早期"环中环"共振式相悖;富勒烯、碳纳米管端帽与各类锥形碳物种同样如此。
2、碗烯共轭酸酸性极强且十分活泼,难以直接合成与提纯
理论预测五苯并碗烯PBCH在DMSO中的pKa仅1.1,比环戊二烯强约1017倍,其环戊二烯单元过于活泼。此前的热解、光反应、氧化脱氢环化与钯催化偶联路线均未得到目标产物。
新思路
有鉴于此,中山大学王娇炳教授、朱燕鹏博士等人报道了五苯并碗烯负离子(PBC−)的合成与表征,这是一种含阴离子芳香Cp−环的碗状纳米碳。该Cp−环由五苯并碗烯衍生物经芳构化驱动的亲核脱烷基(C–C键断裂)定量生成。借助单晶X射线衍射与量子化学分析,作者揭示了PBC−独特的结构特征与物理化学性质,展示出有别于碗烯、富勒烯、碳纳米管端帽及其他测地线多环芳烃的不寻常成键模式与电子特征。PBC−具有异常强的共轭酸,可发生可逆共价功能化,并能参与η5型金属配位。把这一标志性Cp−环纳入全共轭sp2碳网络,为探索非传统π体系开辟了新途径。
技术方案:
1、并列比较了碗烯、富勒烯与Cp−的芳香性判据
以NICS(0)并排比较:碗烯五元环为8.1、C60为61.9,均属反芳香。PBC−的Cp−环则为−18.7,比原型Cp−的−12.2更负,配合理论pKa=1.1确立其芳香性。
2、经亲核脱烷基与熔融热解两步定量合成了PBC−
PBCMe与过量NaSMe在DMA中170 °C反应2 h即定量生成PBC−。意外得到的PBCMT在280 °C熔融4,4′-联苯酚中热解40 min,以52%产率给出共轭酸PBCH。
3、用静电势与前沿轨道解析了富电子的Cp−环
PBC−静电势低至−0.124 a.u.,比碗烯负约0.1 a.u.,负电荷集中于Cp−环,自然布居给出该环累积−0.25 e,为碗烯的17倍;双简并HOMO主要分布其上。
4、以亲电试剂实现了可逆共价功能化与脱功能化
与碘甲烷、烯丙基溴、苄基溴或䓬鎓四氟硼酸盐反应,约95%产率给出PBCR,顶端C–C键异裂能从440降至61 kJ mol−1,可经三条条件定量回收PBC−。
5、证实了PBC−以η5方式与钌配位并改写光电性质
与[(C5Me5)Ru(NCMe)3]+反应得PBCRu,粗产率86%,X射线确认为顶式η5配位,Ru–Cp质心距1.77与1.89 Å,吸收蓝移90 nm。
技术优势:
1、首次在全共轭sp2碳网中构建了真正芳香的Cp−环
六十年后以PBC−否定了碗烯"环中环"共振式:NICS(0)=−18.7、中心键与辐条键均一化为1.40 Å、环电荷−0.25 e,三重证据共同证实了五元环可以呈芳香阴离子性质。
2、开辟了纳米碳内部原子的可逆共价修饰与配位化学
顶端C–C键解离能可由440降至61 kJ mol−1,配合三条温和脱保护条件与η5配位,使合成纳米碳的内凹π面成为可反复使用的反应位点,而非结构性装饰。
技术细节
测地线π体系中的五元环
作者把碗烯、[5]径向烯与富勒烯C60并列(图1a),再把PBC−、其共轭酸PBCH与原型Cp−并列(图1b),以NICS(0)与pKa作为芳香性与稳定性的统一判据。碗烯五元环的NICS(0)为8.1、C60为61.9,均属反芳香;而PBC−的Cp−环降至−18.7,甚至比原型Cp−的−12.2更负,说明该环获得了真正的芳香性。键长给出第二重证据:碗烯中心键(h=1.41 Å)明显长于辐条键(s=1.38 Å),呈[5]径向烯特征,PBC−的两类键却均为1.40 Å。理论给出PBCH在DMSO中的pKa为1.1,比环戊二烯强约1017倍,从酸碱性角度反证PBC−是稳定的芳香碳负离子。
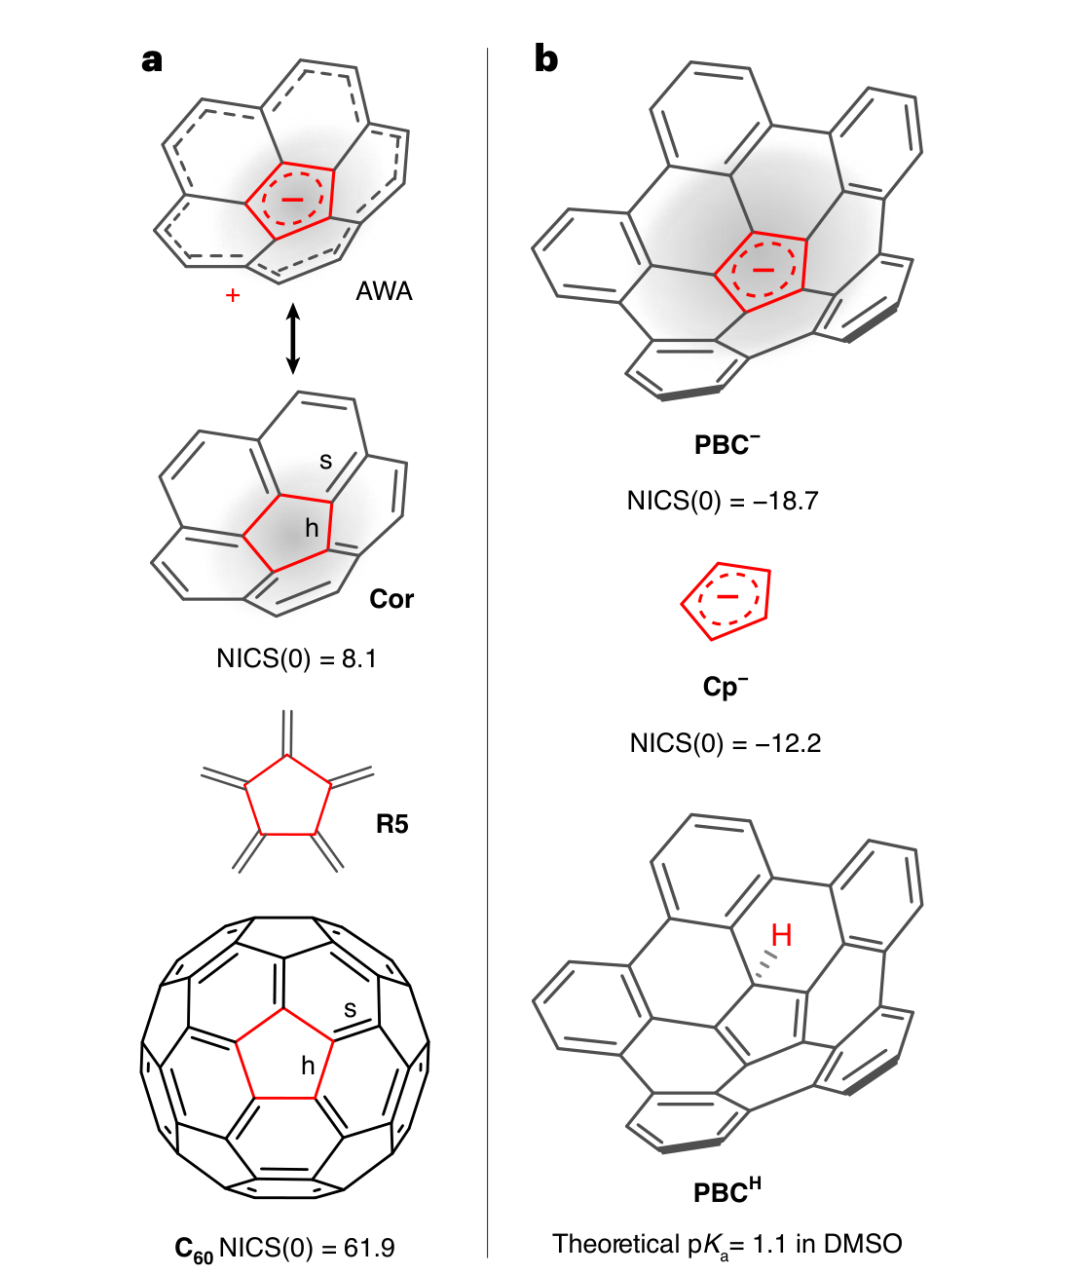
图 测地线π体系中的五元环
合成与结构表征
直接对PBCH去质子看似最简,但该共轭酸极难获取,作者改用"保护—脱保护"路线。PBCMe与过量NaSMe在干燥DMA中170 °C加热2 h,经SN2型亲核脱烷基(C–C键断裂)定量生成PBC−,计算给出ΔG‡=120.1 kJ mol−1、ΔG°=−87.0 kJ mol−1;1H NMR仅余7.44 ppm三重峰与8.46 ppm二重峰,与C5v对称一致。向反应液加入二氯甲烷会意外得到甲硫基甲基化产物PBCMT(85%),它在280 °C熔融4,4′-联苯酚中热解40 min脱去MT,以52%产率给出PBCH。单晶衍射确认PBC−为碗形,深1.77 Å、直径9.83 Å,并以[K(18-冠-6)]+平衡电荷。
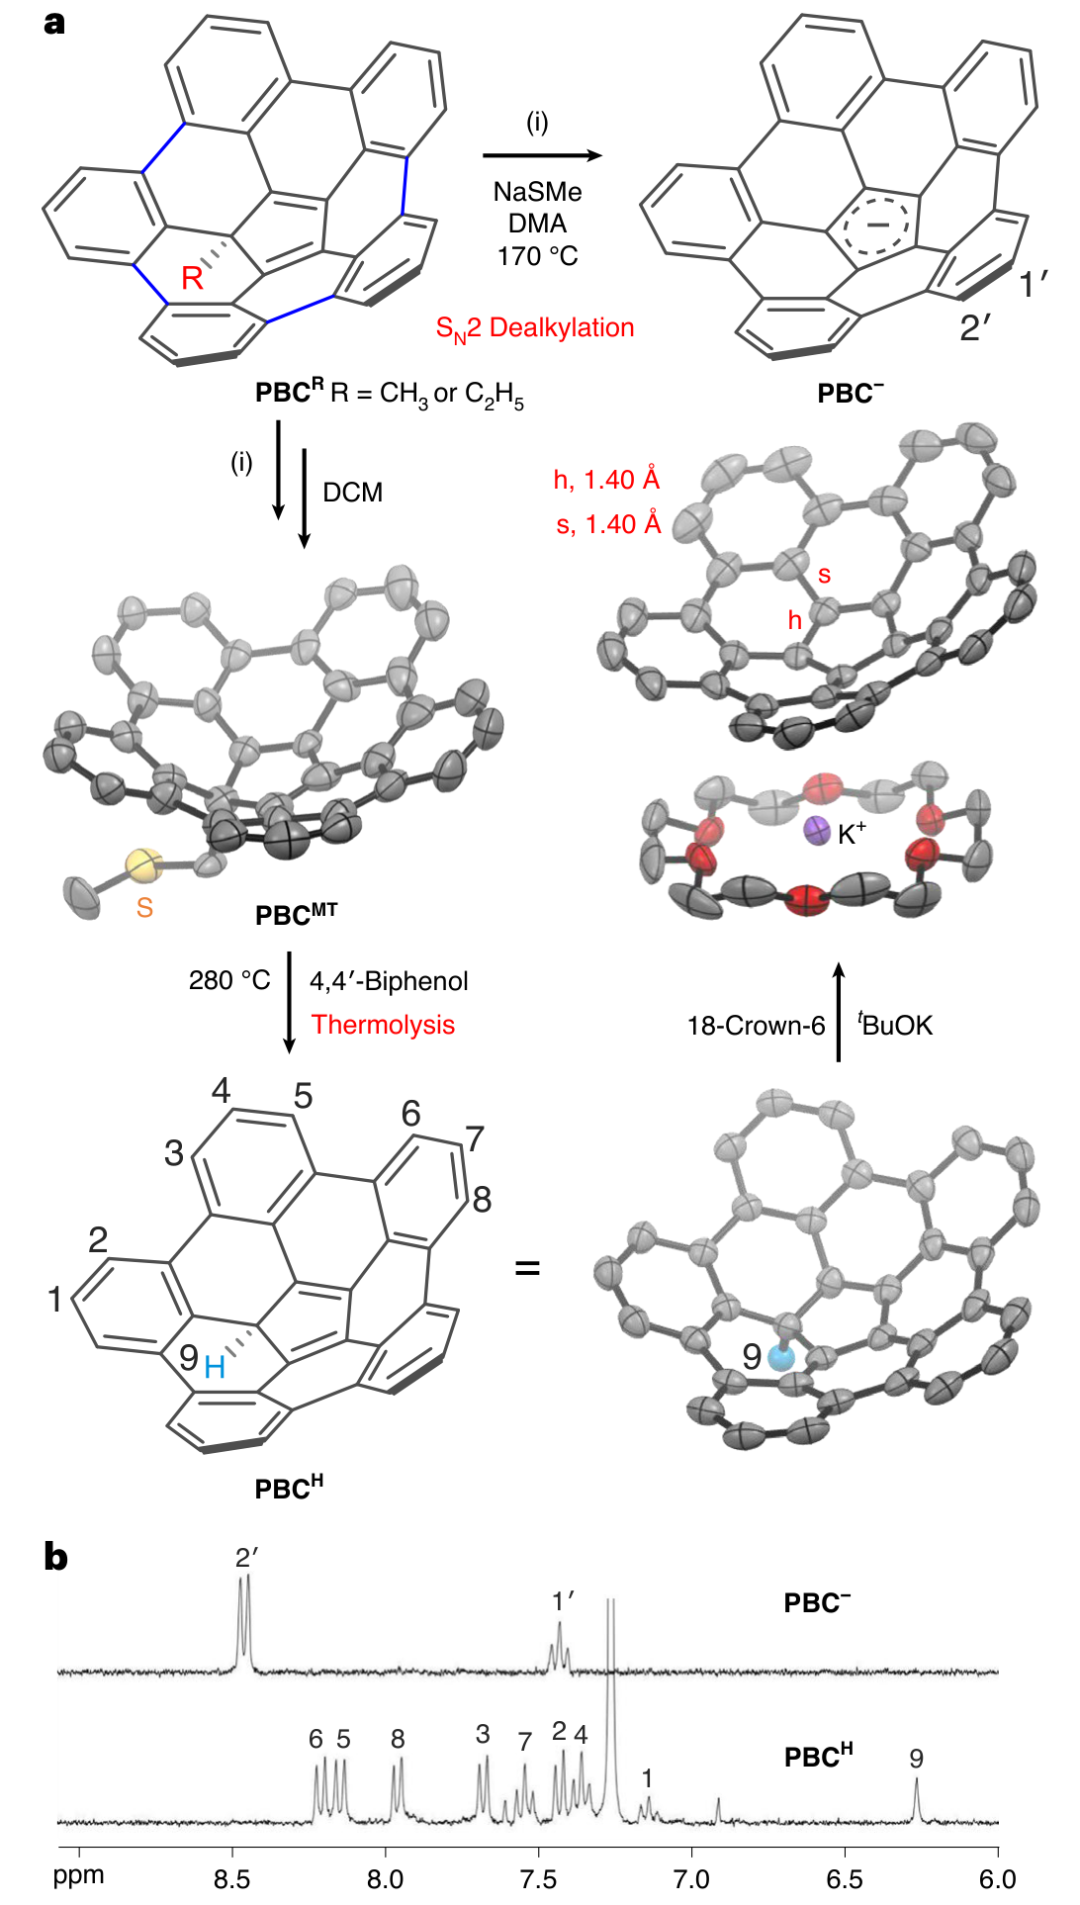
图 合成与结构表征
静电势图与最高占据分子轨道
电子结构层面,PBC−的静电势在0.001 e bohr−3等值面上落在−0.061至−0.124 a.u.,比碗烯(0.019至−0.015 a.u.)整体负约0.1 a.u.,且负电荷明显集中在内层五元环;偶极矩也由碗烯的2.14 Debye升至2.68 Debye。自然布居分析给出该环累积电荷−0.25 e,约为碗烯五元环(−0.015 e)的17倍。双简并HOMO虽铺展在整个π表面,主要轨道瓣却落在Cp−环上,且能级比原型Cp−低1.86 eV,说明五元环既富电子又被周边苯环有效稳定,这正是其后续亲电反应与配位行为的电子学根源。
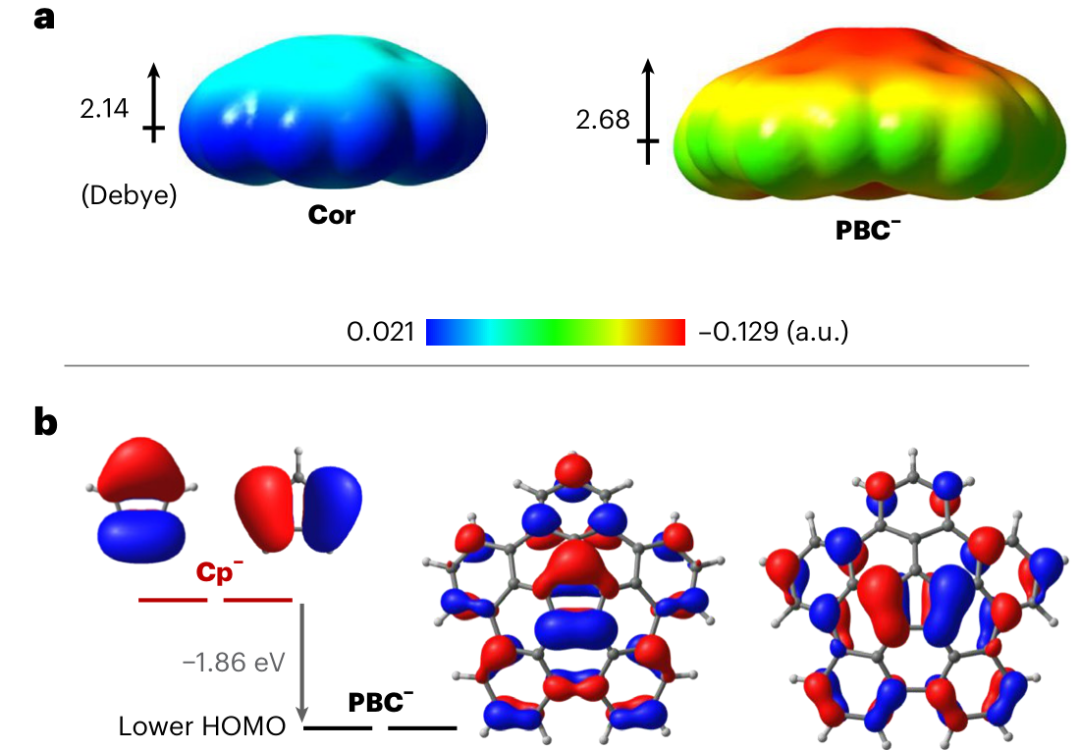
图 静电势图与最高占据分子轨道
PBCR的脱功能化
PBC−可与碘甲烷、烯丙基溴、苄基溴或䓬鎓四氟硼酸盐迅速反应,约95%产率给出PBCMe、PBCAl、PBCBn与PBCTr,反应瞬时发生在Cp−环上,与静电势标出的富电荷区吻合。以PBCTr为例,滴加后吸收峰立即移至590 nm,408与569 nm出现等吸收点,X射线显示顶端C–C键长1.57 Å。这些顶端键可高效断裂以回收PBC−:PBCMe用NaSMe/DMA/170 °C,PBCAl用Pd(OAc)2与P(tBu)3/DBU于40 °C,PBCTr仅在DMSO–水混合液中室温水解即可。计算给出异裂键解离能从PBCMe的440降至PBCTr的61 kJ mol−1,与三者反应性的巨大差异一致,在合成纳米碳的内部原子处实现了可逆共价修饰。
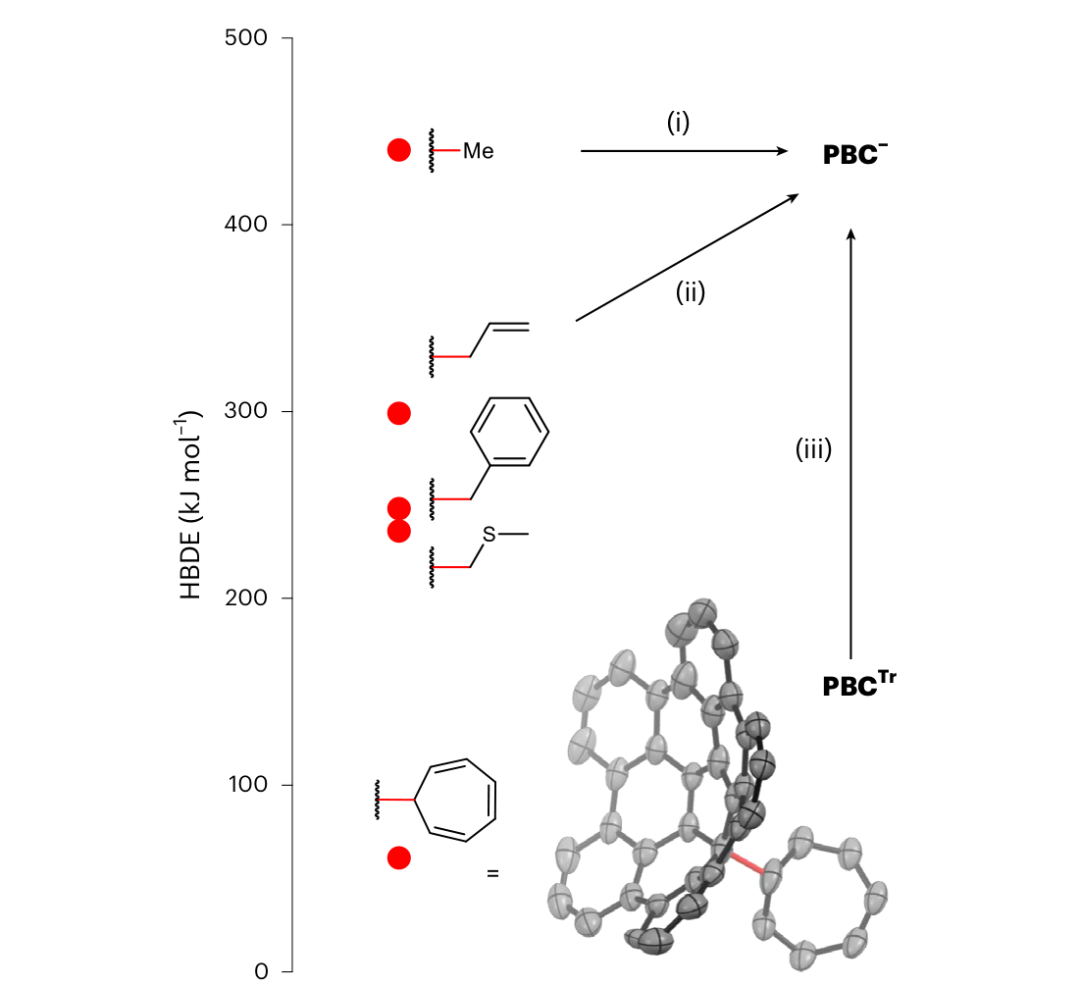
图 PBCR的脱功能化
与Cp−环的配位
PBC−能作为η5型碳配体。它与[(C5Me5)Ru(NCMe)3]PF6在DCM中室温搅拌,以86%粗产率给出PBCRu,MALDI-TOF测得m/z 672.12(计算值672.14)。晶体经正戊烷/DCM蒸气扩散于4 °C生长,属极性空间群P1,每个晶胞含四个独立分子;结构为顶式η5配位的杂茂钌,Ru–Cp质心距1.77与1.89 Å,与DFT优化的1.75与1.87 Å吻合,而碗烯取η6、C60取η2方式结合同一片段。能量分解给出总相互作用能−687.4 kJ mol−1,主要来自静电(−763.2)与轨道作用(−648.5)并受783.7的Pauli排斥平衡,NOCV显示PBC−以π给予为主、δ接受不可忽略。
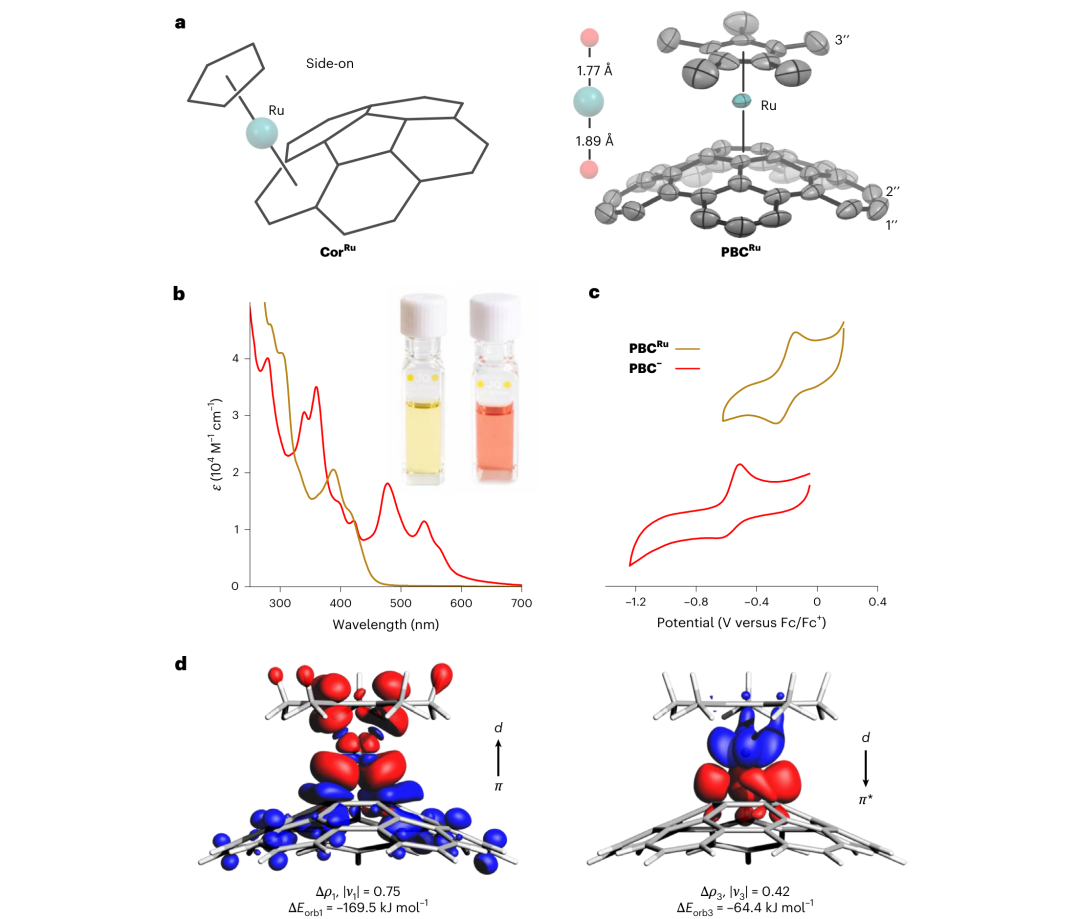
图 与Cp−环的配位
展望
六十年后,一个真正的Cp−环终于被纳入全共轭sp2碳网络,而非停留于"环中环"的想象。作者还合成了共轭酸PBCH与茂金属配合物PBCRu,打通了五个物种间的转化链,把纳米碳的内部原子从结构装饰变为可反复使用的反应位点。这为构筑含多个Cp−环的同系物提供了范式,也为非传统π体系走向光电器件打开了空间。
参考文献:
Luo, N., Ye, C., Zhou, Z. et al. A bowl-shaped nanocarbon incorporating an aromatic cyclopentadienide ring. Nat. Chem. (2026).
https://doi.org/10.1038/s41557-026-02293-5